01
Molecular Data
Molecular Data
& Curation
Bioactivity data (ChEMBL, etc.), molecular descriptors, fingerprints, scaffold analysis, normalization, and SAR exploration.
COMPUTATIONAL DRUG DISCOVERY • AI/ML • MOLECULAR SCIENCE
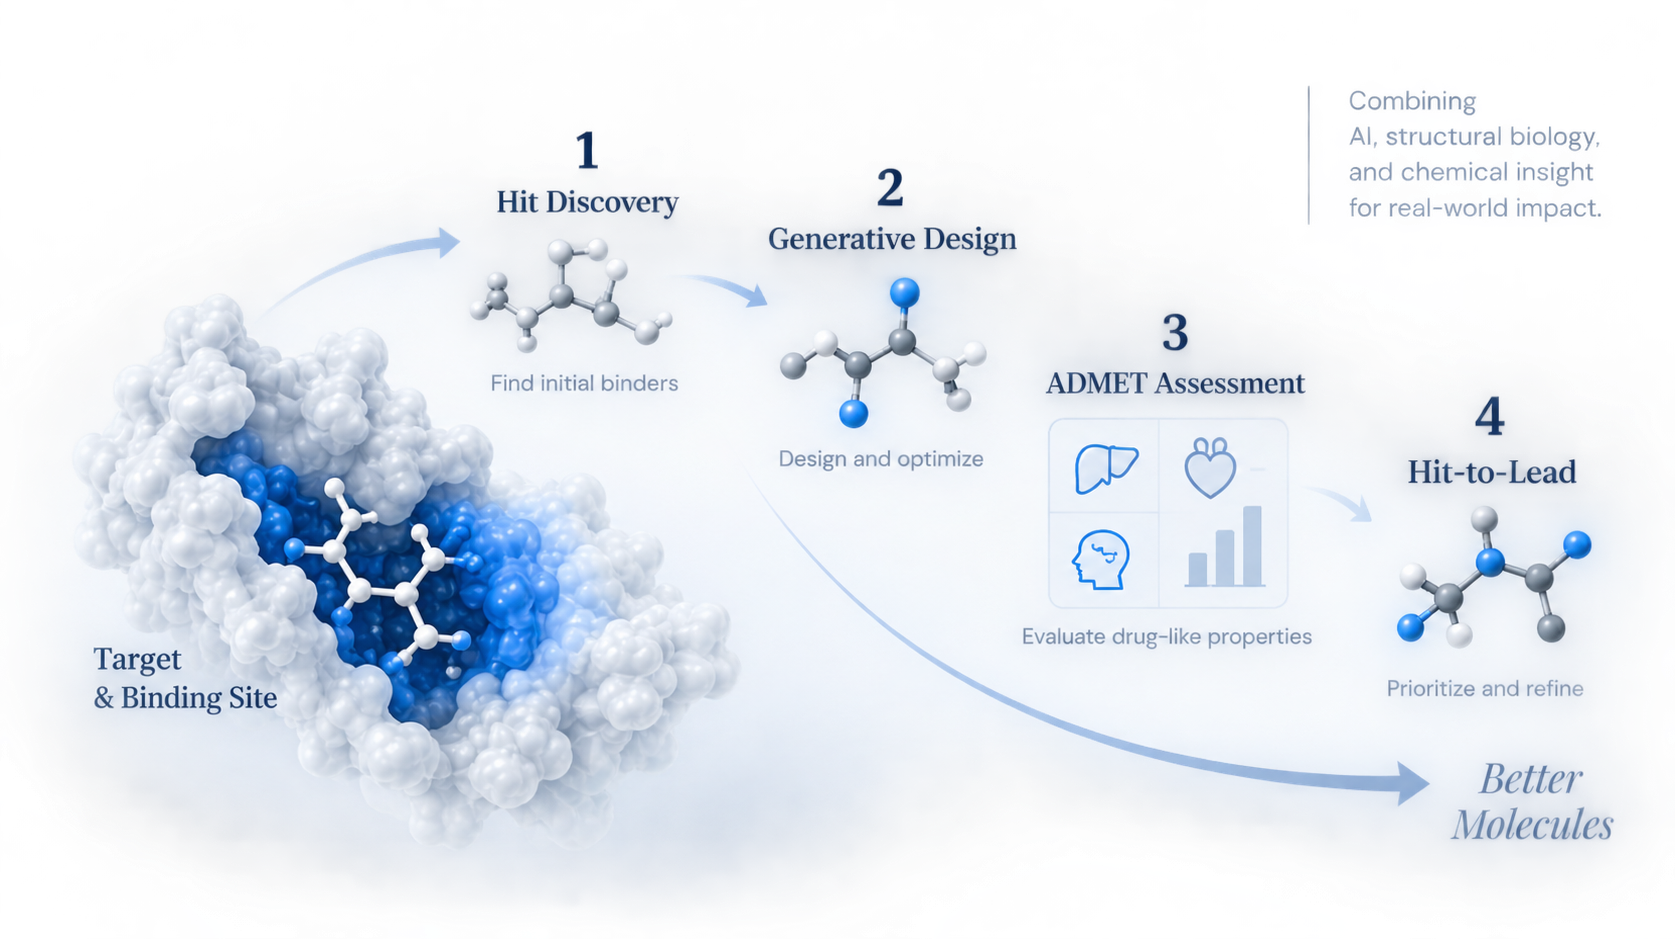
Molecular machine learning, hit generation, generative design, hit-to-lead and lead optimization, ADMET modeling, and structure-based evaluation to accelerate therapeutic discovery.
End-to-end computational workflow from molecular data to lead optimization and structural validation.
Bioactivity data (ChEMBL, etc.), molecular descriptors, fingerprints, scaffold analysis, normalization, and SAR exploration.
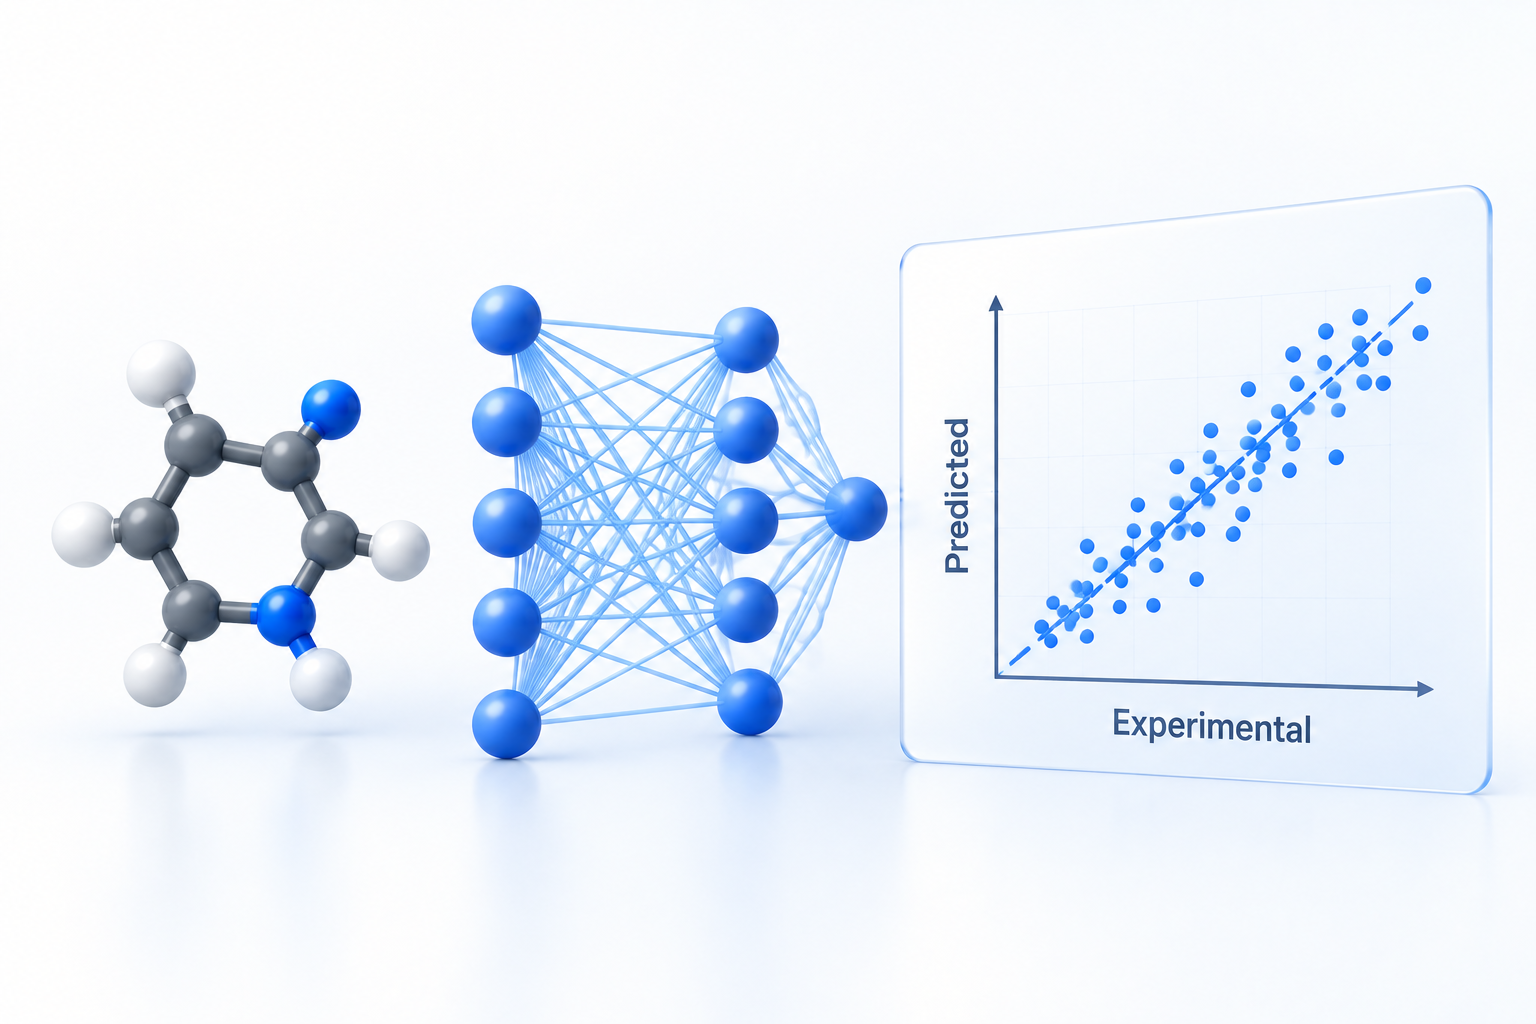
QSAR/QSPR, potency prediction, ADMET property modeling, molecular property modeling, GNNs, and applicability-domain analysis.
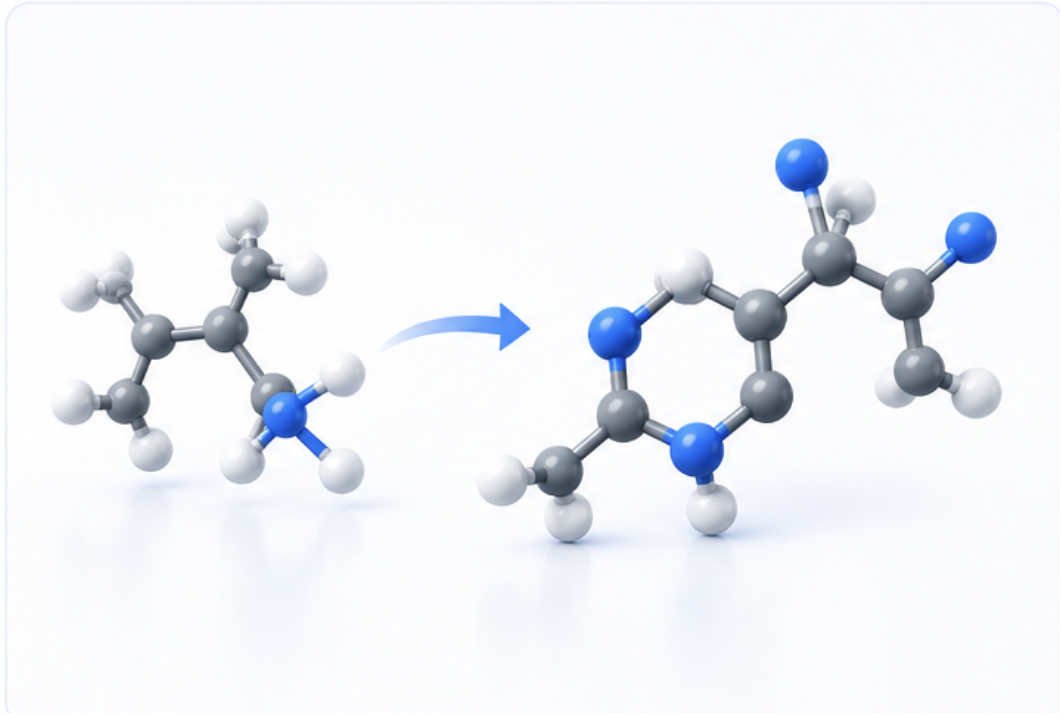
Virtual screening, multi-criteria design, reinforcement learning and diffusion models for de novo molecule generation.
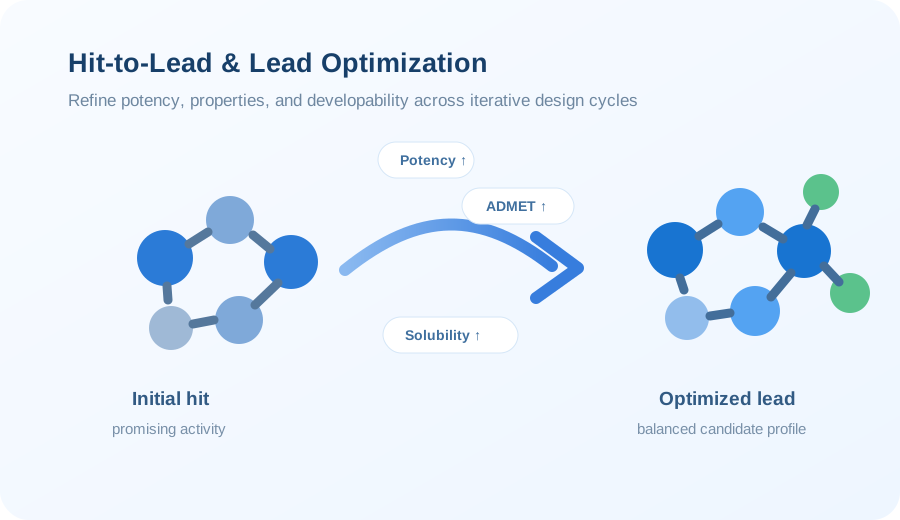
Potency improvement, scaffold exploration, multi-parameter optimization, ADMET trade-offs, developability filtering, and candidate prioritization.
Docking, protein–ligand interaction analysis, molecular dynamics, MM/GBSA, binding-mode analysis, and candidate ranking.
Selected projects demonstrating applications of AI and computational chemistry across the drug discovery pipeline.
AI-driven hit generation, hit-to-lead & lead optimization
End-to-end computational drug-discovery workflow integrating curated bioactivity data, QSAR modeling, REINVENT4 molecular generation, ADMET-aware prioritization, docking, molecular dynamics, protein–ligand interaction analysis, and MM/GBSA.
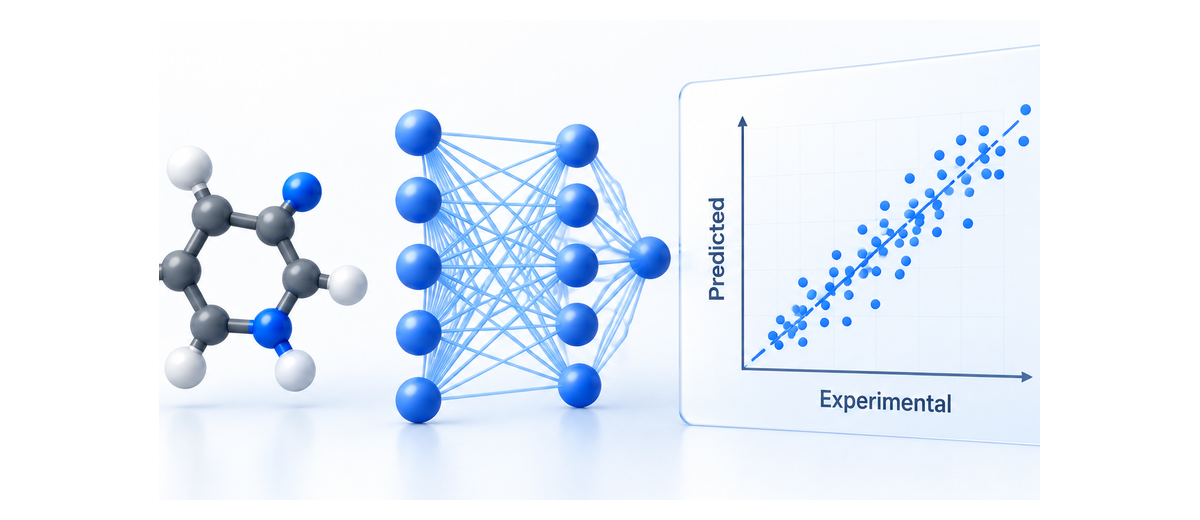
Scaffold-aware QSAR for pIC50 prediction
Curated ChEMBL bioactivity data and RDKit molecular features used with Extra Trees regression to predict MDM2 inhibitor potency under scaffold-aware evaluation.
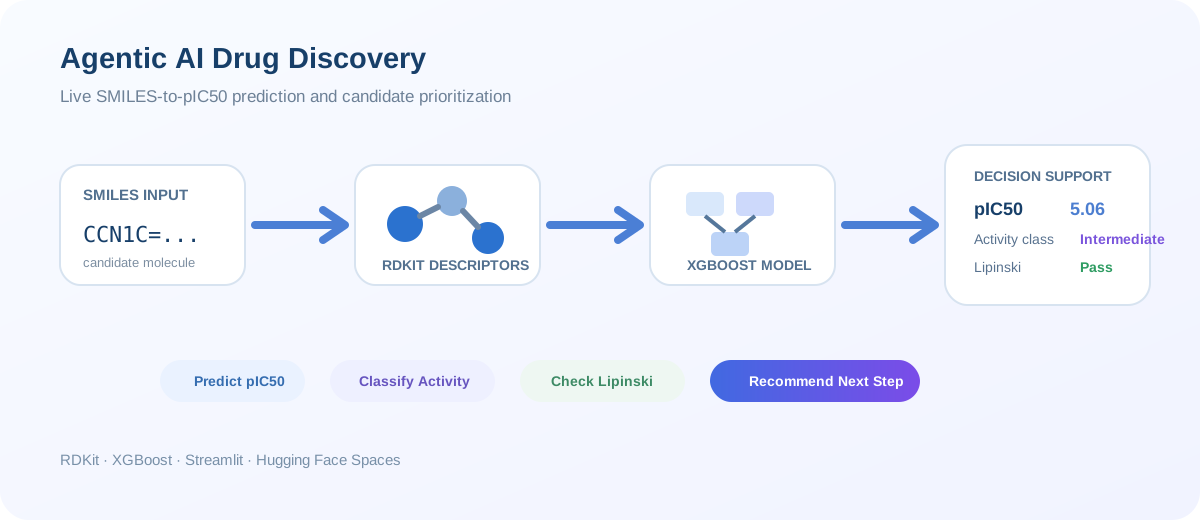
Interactive pIC50 prediction & candidate prioritization
Deployed decision-support workflow accepting SMILES input, generating RDKit descriptors, predicting pIC50 with XGBoost, assessing activity and Lipinski drug-likeness, and producing a rule-based recommendation.
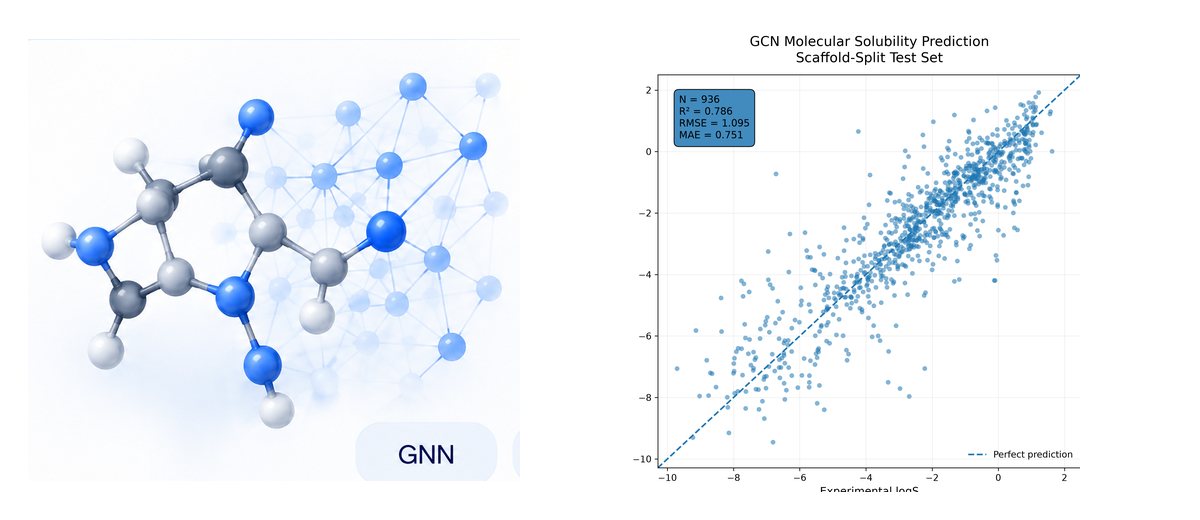
Graph neural networks for aqueous solubility
GCN and GAT models trained on AqSolDB and evaluated under random and Bemis–Murcko scaffold splits, with the scaffold-trained GCN deployed as an interactive Streamlit application.
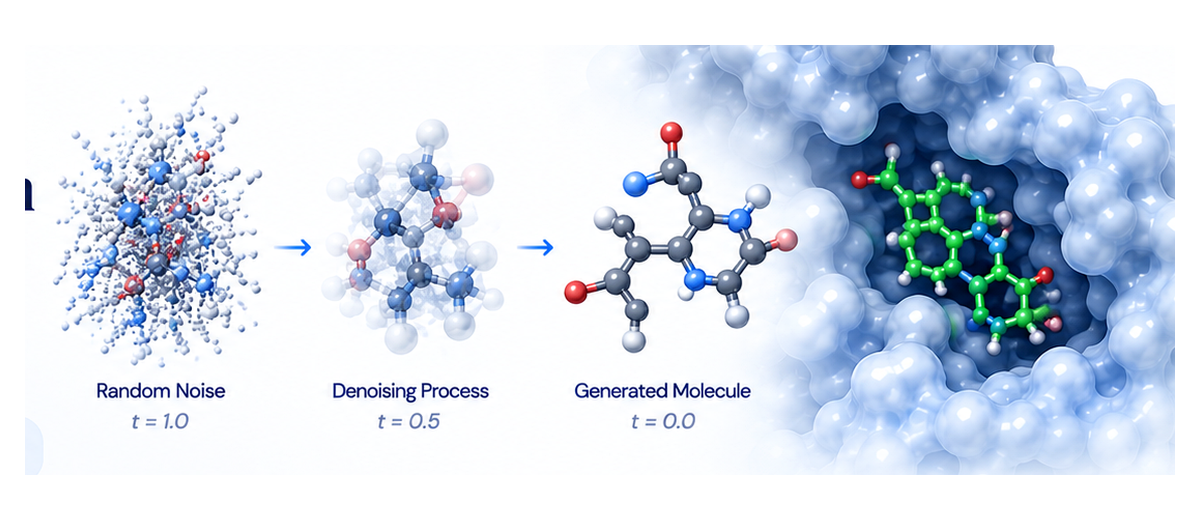
3D structure-based generative modeling
Structure-conditioned molecular generation for the MDM2 binding pocket with validity filtering, ADMET assessment, chemical-space analysis, docking, and protein–ligand interaction analysis.
I am a computational scientist with dual Master’s degrees in Computer Science and Physical/Computational Chemistry. My work focuses on machine learning, cheminformatics, generative molecular design, hit-to-lead and lead optimization, ADMET-aware prioritization, and structure-based modeling to accelerate therapeutic discovery.
Balancing potency, molecular properties, structural support, and developability in generative models.
Read More →How applicability-domain analysis can reveal when generated chemistry moves beyond model support.
Read More →LET'S COLLABORATE
I’m open to research collaborations, full-time opportunities, and AI/ML consulting in computational chemistry and drug discovery.